医療機器の包装: 無菌バリアの完全性とクリーンルームの必需品
無菌包装ラインは、フィルムのロール、成形ダイ、加熱されたシールバーという一見シンプルに見えます。しかし、そのラインを離れるすべての無菌バリアは、材料の認定、シールジョーの校正、環境モニタリング、およびほとんどの製造プロセスでは決して考慮されない一連の完全性テストをすでに通過しています。医療機器の梱包は、部屋、搬送ルート、ドア、オペレーターなど、周囲のシステムに障害が発生すると失敗します。この記事では、無菌包装が何を達成する必要があるのか、どの規格がそれを管理しているのか、そしてなぜクリーンルームのエンベロープが良好な包装設計が毎日の生産に耐えられるかどうかを決定するのかについて説明します。
医療機器パッケージが実際に行う必要があること
無菌医療機器パッケージには 4 つのジョブがあり、そのうちの 1 つが失敗するまで見落とされがちです。
- 滅菌の瞬間から使用時にデバイスが開封されるまで、滅菌バリアの完全性を維持します。
- 流通および保管中にデバイスを物理的損傷、振動、湿気、汚染から保護してください。
- エチレンオキシド (EO)、ガンマ線照射、電子ビーム、蒸気など、選択した滅菌方法との互換性を劣化させることなく維持します。
- 滅菌デバイスとパッケージの端が接触する必要がなく、手術室または処置室での無菌プレゼンテーションが可能になります。
通常、パッケージ全体は 2 層システムになります。無菌バリア システムは、無菌性を保持する密封されたパウチ、トレイ、またはクランプです。保護パッケージは、輸送力を吸収する外箱、緩衝材、およびラベルです。パウチに折り目が付くカートンによってシールが破壊されるマイクロチャネルが形成される可能性があるため、両方の層を一緒に検証する必要があります。
規制要件によってテストの境界が定義される
すべてのパッケージングに関する決定は、規制の枠組みに基づいて行われます。梱包材を調達する場合、または梱包クリーンルームに投資する場合、ほぼすべての監査および設計レビューで次の基準が表示されます。
| 標準 | それが支配するもの | 実際にそれが重要な理由 |
|---|---|---|
| ISO 11607-1 | 無菌バリアシステムの材料、設計、性能 | シール強度、微生物バリア、老化要件のベンチマークを設定します。 |
| ISO 11607-2 | 成形、封止、組み立てプロセスの検証 | プロセス認定 (IQ/OQ/PQ) と変更後の再認定が必要です。 |
| EN868シリーズ | 最終滅菌された機器に使用される包装材料の試験方法 | ISO 11607 への準拠を実証するために使用される実用的なテスト ルートを提供します。 |
| FDA 21 CFR パート 820 | 医療機器メーカー向けの品質システム規制 | パッケージングを設計管理、CAPA、サプライヤーの監視下に置きます。 |
| EU MDR 2017/745 | 一般的な安全性と性能の要件 | パッケージングは、デバイスの技術文書の一部として評価されます。 |
その直接的な結果は、パッケージングが消耗品の調達決定ではないということです。フィルム供給業者、シール温度、さらにはトレイキャビティの形状の変更は、検証を引き起こす設計変更とみなされ、無菌性に影響がある場合には新たな生物学的評価が行われる可能性があります。
材質、シール、滅菌適合性
医療用包装材料は、滅菌剤を浸透させ、微生物の侵入を防ぎ、何年も保管した後でも無傷であるという 3 つの競合する要求のバランスを取るように選択されます。最も一般的な組み合わせには、医療グレードの紙、スパンボンドポリエチレン、ポリエステルトレイ、ポリオレフィンフィルムラミネートなどがあります。紙と多孔質材料は EO ガス交換を可能にします。非多孔質フィルムは耐湿性と耐突刺性を提供します。
シールの品質は、材料の選択、ジョーの温度、圧力、滞留時間、およびシーラー周囲の環境条件によって決まります。シール関連の 2 つの欠陥、つまり剥離汚染と層間剥離が故障調査の大半を占めています。剥離汚染とは、シールが開いて目に見える繊維が滅菌野に流れ出る可能性があることを意味します。層間剥離とは、シール自体はそのままで材料層が分離することを意味します。どちらの欠陥も簡単な目視チェックには合格しますが、剥離テストには不合格です。
滅菌適合性は明確に検討する価値があります。 EO 照射とガンマ線照射はポリマーに異なる影響を与えます。 EO による保存寿命テストに合格したフィルムは、ガンマ線暴露後に鎖切断により脆くなる可能性があります。滅菌方法を変更する場合は、パッケージ設計を想定するのではなく、再検証する必要があります。
完全性テストとプロセス検証
無菌バリアの完全性は、サンプルベースの物理的検査、日常的なプロセス監視、定期的な再検証の 3 つのレベルで検証されます。一般的な物理テストには、シール強度 (剥離テスト)、染料侵入テスト、気泡放出漏れテスト、パッケージの破裂およびクリープ テスト、微生物バリア テストなどがあります。リアルタイム老化と加速老化により、有効期限が確立されます。老化の促進だけがスクリーニングツールとなるため、規制当局は有効期限の延長を承認する前にリアルタイムのデータを探します。
プロセスの検証は、標準の IQ/OQ/PQ シーケンスに従います。シーラーが校正され、追跡可能であることを証明する設置認定文書。動作認定では、シールウィンドウ、つまり温度、圧力、滞留時間の許容範囲をマップします。性能認定は、プロセスが生産材料とオペレーターを使用してウィンドウ内にシールを生産していることを実証します。検証後、材料、シーラー、または環境に変更があった場合は、生産を再開する前に文書化された証拠が必要です。
クリーンルーム用封筒は梱包プロセスの一部です
ここで、パッケージング戦略が施設の現実と衝突することがよくあります。滅菌デバイスの包装ラインがスタンドアロンの機械であることはほとんどありません。通常は ISO クラス 7 または ISO クラス 8 に準拠した機密クリーンルーム内に設置され、包装エリアから空気を押し出し、制御されていない通路からの侵入を防ぐ圧力カスケードが備えられています。あの封筒は背景の風景ではありません。壁パネル、ドア、窓、および移動ハッチは、生産条件下で部屋がその分類を維持できるかどうかを定義します。
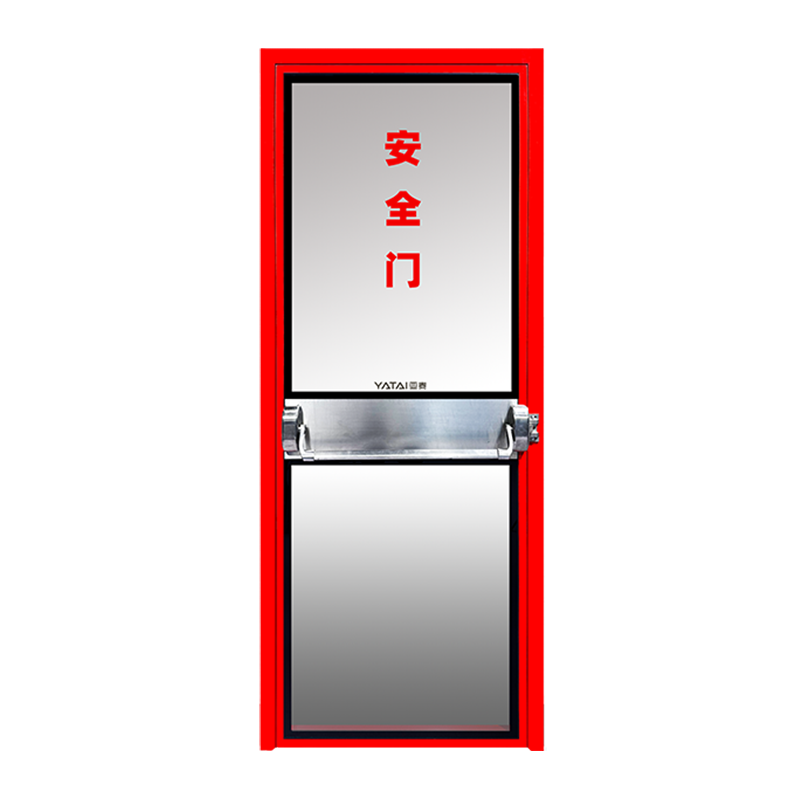
ドアの操作は最も目に見えるリスクポイントです。オペレーターがスイング ドアを押し抜けるたびに差圧が低下し、乱流によって廊下側から粒子が運ばれます。密封前にトレイが露出する包装ラインでは、その動きが主な汚染源となります。ドア システム自体は洗浄可能で、隙間がなく、数千回のサイクル後も安定したシールを保持できなければなりません。連続ガスケットとカム閉鎖フレームを使用する医療用気密クリーン ドアは、ドアの端から壁自体に弱点が変わるため、この理由で指定されることがよくあります。
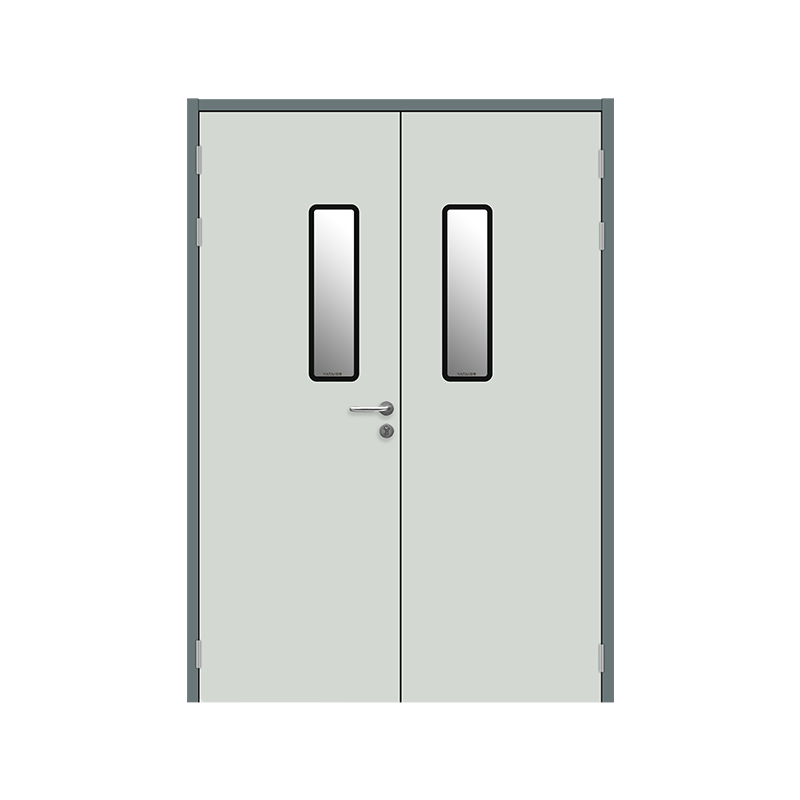 連続ガスケットシール付き医療用気密クリーンドア このドアは連続ガスケットとカム閉鎖フレームを使用して安定したシールを維持し、ドア端の汚染リスクを軽減します。オペレーターの往来によって差圧が妨げられる可能性があるクリーンルームの包装ラインに適しています。 製品を見る→
マテリアルフローは 2 番目のリスクを生み出します。包装クリーンルームは、成形されたトレイ、フィルム、ラベルを保管エリアから受け取り、梱包されたデバイスを滅菌および隔離に移動します。その動きが手動ドアを介して発生する場合、そのプロセスは監査が困難な方法でオペレーターの規律に依存します。気密自動スライドドアは、コンベアまたはトロリーが近づいたときにのみ開き、圧力の乱れを最小限に抑える制御された動きで閉じることでこの問題に対処します。
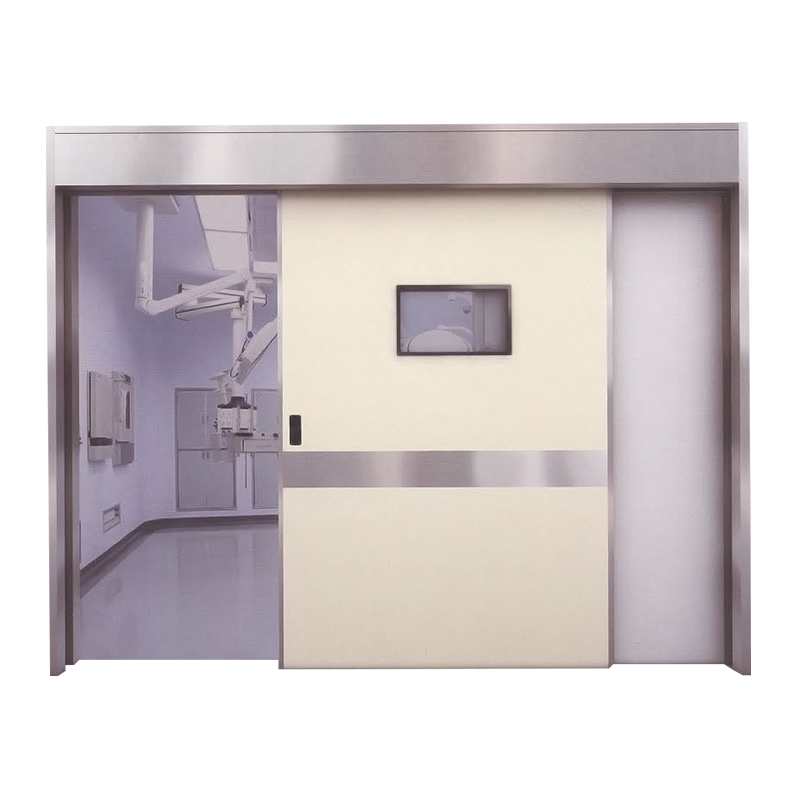 マグネット式気密自動スライドドア コンベアまたはトロリーが近づいた場合にのみ開き、圧力の乱れと相互汚染を最小限に抑えます。スムーズで静かな動作が特徴で、クリーンルーム環境の気密性能基準を満たしています。 製品を見る→
3 番目のリスクは壁面そのものです。包装エリアのクリーンルームパーティションは、過酸化水素またはイソプロピルアルコールによる繰り返しの消毒に耐え、ガスを発生せず、微生物ニッチが形成される可能性のある露出したファスナーポイントがない材料で作られている必要があります。手作りの PU サンドイッチ パネルは、滑らかで脱落の少ない表面を提供し、シールされた接合部と覆いのあるスカートで接合できるため、医薬品および機器の包装室で一般的に使用されています。
 クリーンルームパーティション用手作りPUサンドイッチパネル 繰り返しの消毒に耐える、滑らかで脱落の少ない表面を提供します。シールされた接合部と覆いのある幅木は微生物の隙間を防ぎ、包装室の壁に実用的な選択肢となります。 製品を見る→
包装室の設計を最終決定する前に確認すべきこと
医療機器の包装ラインの計画または拡張に携わっている場合は、次のチェックリストを使用して、包装エンジニアリングとクリーンルーム インフラストラクチャの間のギャップを埋めてください。
- 密封室、搬送通路、包装後の隔離エリアなどの各ゾーンの ISO クラスと圧力カスケードを定義します。
- 実際のオペレーターと資材のルートをマッピングします。 1 時間あたりドアが開く回数を数え、静的な漏れの数ではなく、そのサイクルの需要に基づいてドア システムを選択します。
- クリーンルーム ドアのハードウェアが差圧およびエアロックのロジックと一致していることを確認します。 クリーンルームドアの気密シール技術 リークテスト中に重要な性能パラメータについて説明します。
- 壁パネルと天井接合部がプロセス機器で使用されているのと同じ化学物質で消毒できることを確認し、設置前に文書化された互換性データを要求します。
- パッケージ化されたデバイスの滅菌までの流れを確認します。滅菌器が機密区域外にある場合、移送ハッチは、開いたトレイと同じ汚染リスクから密封パッケージを保護する必要があります。
- 再検証を計画します。シール材料の変更、新しいドアガスケット、または異なるパネル接合コンパウンドは、それぞれ検証済みのクリーンルームのパフォーマンスに影響を与える可能性があります。
医療メーカーが既存のスペースを改修する場合にも、同じ原則が当てはまります。 医療施設の医療用ドア システム ドアの配置と密閉が感染制御にどのような影響を与えるかを知るのに役立つ参考資料です。
パッケージングをコンポーネントではなくシステムとして扱う
医療機器の梱包は、製品が患者に届く前に通過する最後の管理された環境です。パウチのシール、トレイの完全性、およびそれらが結合される部屋の表面はすべて同じシステムの一部です。規格から始めて、材料を認定し、シールをテストしてから、クリーンルームの範囲を批判的に調べます。これらの層を一緒に設計すると、問題のあるシールを 1 つも生成することなく、包装ラインを何千サイクルも実行できます。それが無菌バリアの成功の実際的な定義です。
前の投稿
細胞治療薬の製造プロセス: GMP クリーンルーム設計および設備ガイド
次の投稿
クリーンルーム用耐火ドア: 規格、定格、材質および選択


江陰雅泰浄化装置技術有限公司 は、クリーンなドアと窓を製造する現代的な専門メーカーです。 クリーンルームプロジェクト工場、 オファー カスタムクリーンドアと窓.
クイックリンク
連絡を取る
-
 +86 13616113658
-
 +86(0)510-86661588 / 86668687
-
 [email protected]
-
 +86(0)510-86661588
-
 江蘇省江陰市石荘市華港西路2号
© 江陰雅泰浄化装置技術有限公司
無断転載を禁じます。
 クリーンルームドア メーカー